

研究交流
ドライバー遺伝子変異によらない肝がん発症機構の解明
岡本(内田)好海、小坂 美咲、仁科 博史
東京科学大学 総合研究院 難治疾患研究所
1.はじめに
大部分のがんは、がん原遺伝子の活性化やがん抑制遺伝子の機能喪失をもたらす遺伝子変異によって発症する。このように、がんの発症や進展に直接寄与する遺伝子変異は「ドライバー遺伝子変異」と呼ばれる。しかし、近年の大規模なゲノム解析により、ドライバー遺伝子変異が検出されないがんが存在することが明らかになってきた。本研究では、マウスモデルを用いて、ドライバー遺伝子変異を伴わずに、エピジェネティックな機構を介してがんが発症し得ることを見出した。具体的には、肝細胞がん(HCC)において、YAP1–TEAD–TET1経路がDNAの脱メチル化を促進し、複数のがん原遺伝子を活性化することを明らかにした。さらに、TET1の発現を抑制することで、HCCの形成が抑制されることを示した。また、ヒトの肝疾患に関するデータの解析から、同様の発がん機構がヒトにおいても存在する可能性が示唆された。これらの結果は、ドライバー遺伝子変異に依存しない、DNAの脱メチル化を介した新たながん発症機構の存在を示唆している。
2.ドライバー遺伝子変異によらないがん発症の背景
近年、次世代シーケンサーの発達により、がん細胞のゲノムDNAを網羅的に解析できるようになった。2020年に発表された国際共同研究では、HCCを含む38種類、2,658検体のがんの全ゲノム解析が実施され、大部分のがんでドライバー変異が同定された1。しかしながら、約5%のがんでは既知のドライバー変異が検出されなかった。さらに、494例のHCCを対象とした高深度全ゲノム解析でも、典型的なドライバー変異が同定されない症例が報告された2。これらの知見は、ドライバー遺伝子変異に依存しない機構が、がんの発症に関与する可能性を示唆している。我々は、この問題を解く手がかりとして、転写共役因子YAP1に着目した。YAP1は、細胞に加わる圧力や線維化などの組織環境ストレスに応答し、TEAD等の転写因子と協調して遺伝子発現を調節する。YAP1は上流のHippo経路によってその活性が抑制されているが、抑制が解除されると核内に移行し、細胞増殖関連遺伝子を発現誘導する。YAP1の持続的な活性化は、マウスの肝肥大化や肝がん形成を誘導する3。ヒトにおいても、HCCを含む多くの固形がんでYAP1の活性化が観察され、予後不良と相関する。例えば、ヒトHCC 177例を対象とした研究では、110例(62%)でYAP1の核内蓄積が観察された4。しかしながら、YAP1自身やその上流の制御因子をコードする遺伝子のドライバー変異は非常に稀であり、YAP1の活性化頻度と関連遺伝子の変異頻度との間には、興味深い乖離が認められる3,5,6。このことは、遺伝子変異以外の要因によってYAP1が持続的に活性化され、発がんに寄与する可能性を示唆している。そこで我々は、「組織環境ストレスによる持続的なYAP1-TEAD活性化が、DNA脱メチル化を誘導し、典型的なドライバー遺伝子変異を伴わずにHCCを発症させる」という仮説を立てた(図1)7。
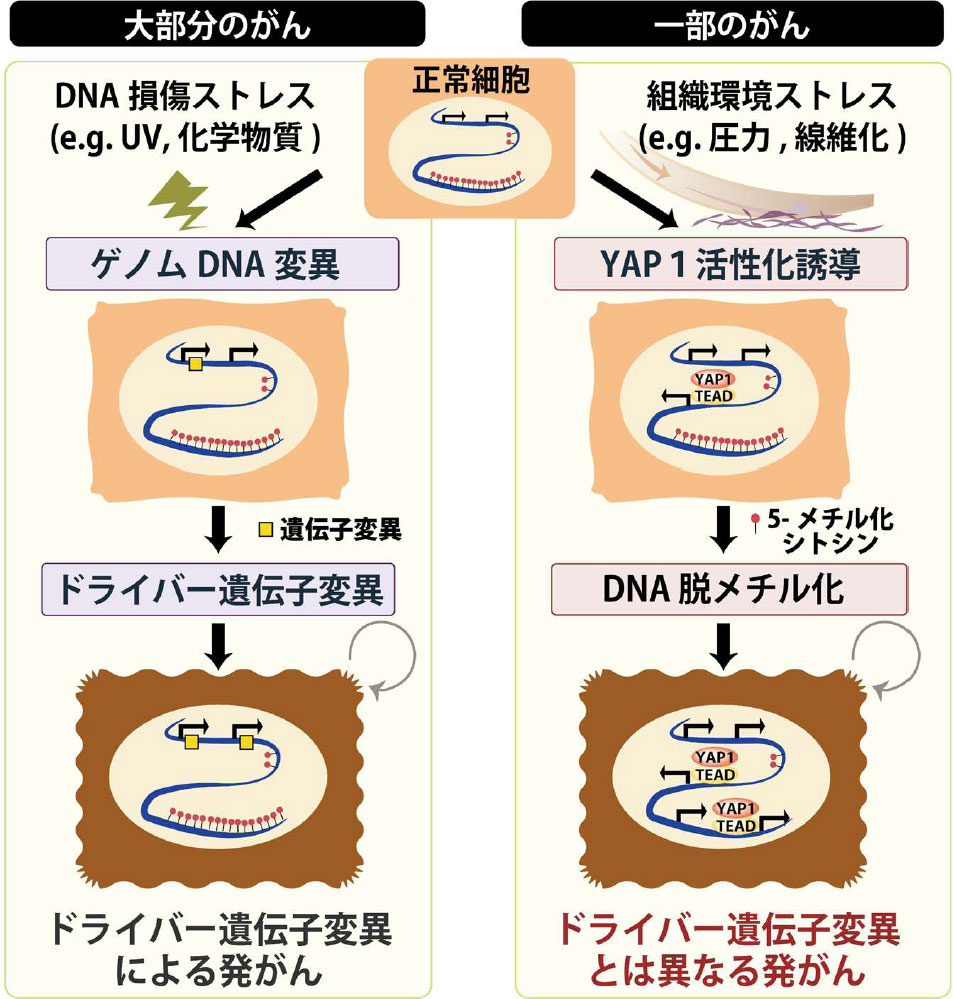
図1 本研究の背景と仮説
(左:背景) 大部分のがんはドライバー遺伝子変異によって発症する。
(右:仮説) 一部のがんではドライバー遺伝子変異が見つからない。このようながんでは、YAP1の持続的な活性化がDNA脱メチル化誘導を介してがんを発症させる。
3.典型的なドライバー遺伝子変異を伴わないYAP1誘導性HCC
本仮説を検証するためには、次の3つの条件を満たすマウスHCCモデルを構築する必要がある。【条件1】YAP1の活性化単独で短期間でHCC形成を誘導すること、【条件2】YAP1活性化肝細胞がクローン性に増殖してHCCを形成すること、【条件3】YAP1活性化肝細胞が周囲の正常肝細胞と相互作用しながら増殖し、同一肝臓から腫瘍部と非腫瘍部の組織を採取できること、である。そこで、Hydrodynamic tail vein injection (HTVi) 法を用いて、一部の肝細胞に活性型YAP1をモザイク状に導入することで、上記条件を満たすマウスHCCモデルを構築した(図2a)7。このモデルでは、活性型YAP1導入から4か月後にHCCの形成が認められた。次に、5個の肝臓に形成された計6個のYAP1誘導性HCCと、それぞれに対応する同一肝臓内の非腫瘍部組織を採取し、高深度全エクソームシーケンス(WES)を実施した。検出されたアミノ酸変化を伴う体細胞変異について、4つのドライバー遺伝子リストとの照合および文献調査を行い、ドライバー遺伝子変異の有無を評価した(図2b)。その結果、6個中3個のHCCではドライバー遺伝子に変異は検出されなかった(図2c)。残り半数のHCCではドライバー遺伝子内に変異が検出されたものの、これらの変異は腫瘍アレル頻度が比較的低く(8.2〜18.2%)、これらの変異がHCCの発症に寄与した程度は限定的である可能性が考えられた。以上の結果から、YAP1の活性化は、典型的なドライバー遺伝子変異の獲得を必要とせずにHCC形成を誘導できることが示唆された。
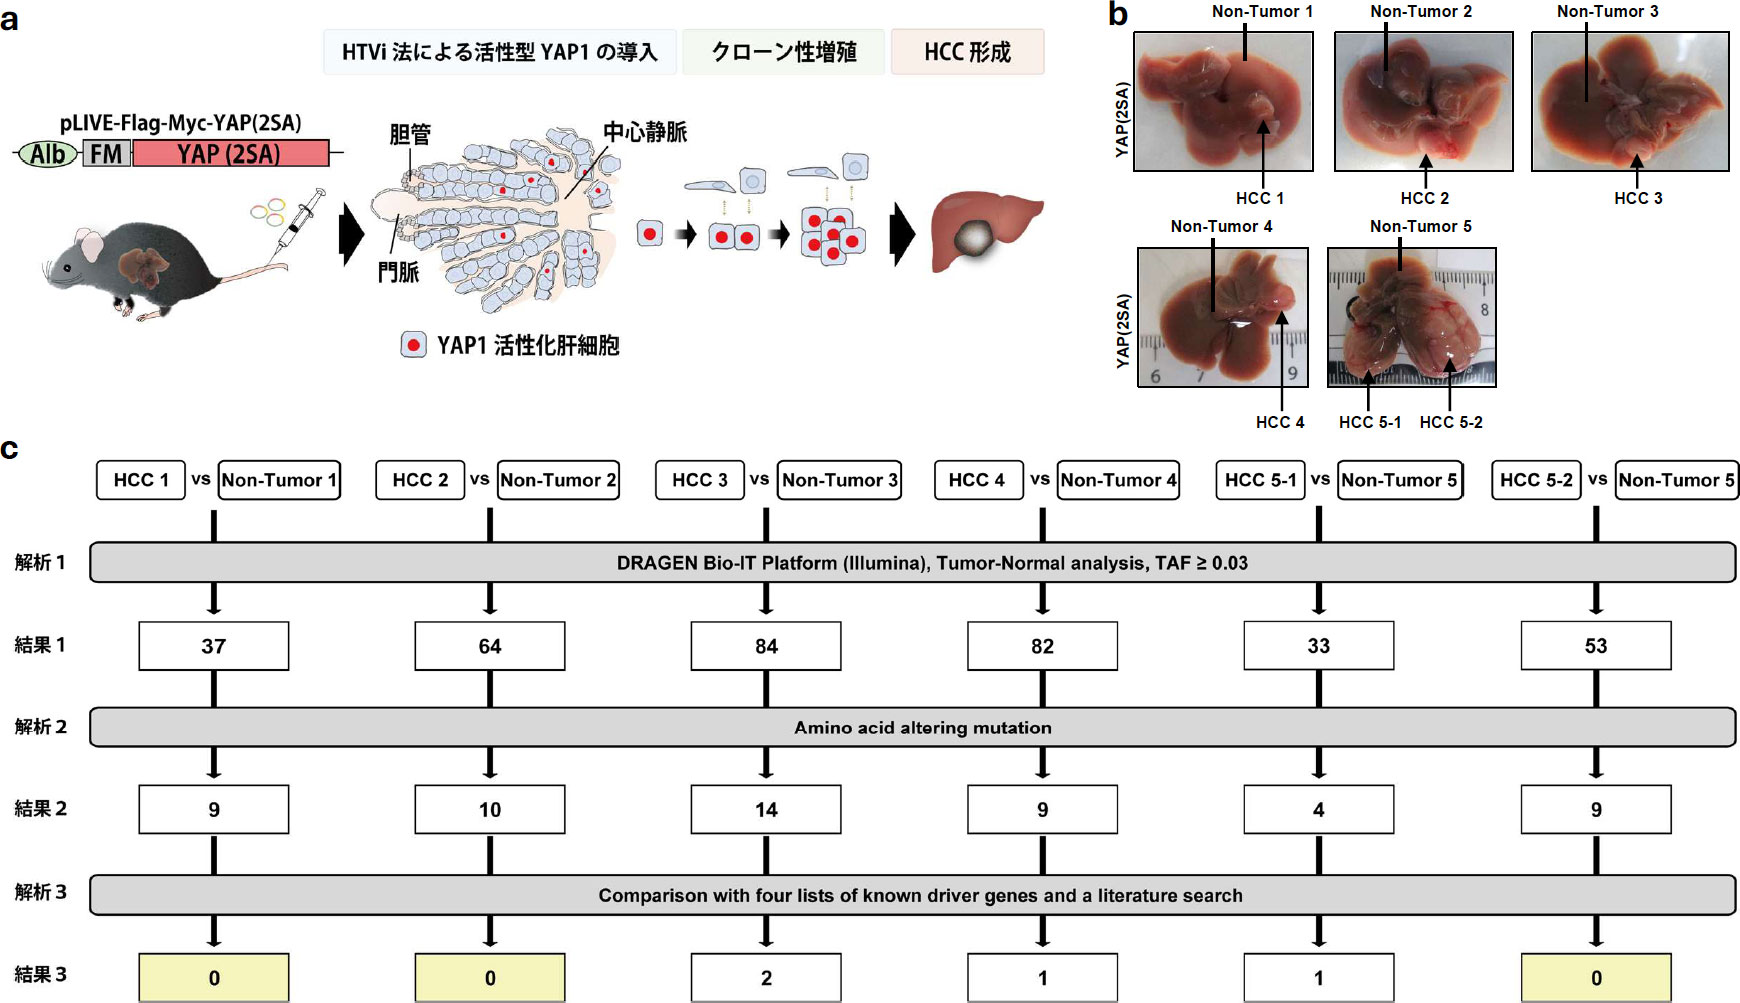
図2 YAP1活性化はドライバー遺伝子変異によらないHCCを発症させる
a. 仮説検証のために、モザイク解析可能なマウスHCCモデルを構築した。
b. 6個のYAP1誘導性HCC (HCC1〜HCC5-2) と非腫瘍部 (Non-Tumor1〜5)。
c. WES解析フローと結果。解析1: Tumor-Normal解析による腫瘍特異的体細胞変異の検出 (腫瘍アレル頻度 [TAF] ≥ 0.03)。結果1: 検出された体細胞変異数。解析2: アミノ酸配列の変化を伴う変異の抽出。結果2: 抽出された変異数。解析3: 既知のドライバー遺伝子リストおよび文献との比較。結果3: ドライバー遺伝子変異の数。HCC1、HCC2、HCC5-2では、既知のドライバー遺伝子に変異が検出されなかった。
4.YAP1-TEAD-TET1軸によるDNA脱メチル化とがん原遺伝子の発現誘導
我々は、ゲノムDNAの変異に依存しない発がん機構として、エピジェネティックな制御機構の一つであるDNAメチル化に着目した。DNAメチル化は、シトシン残基にメチル基が付加される化学修飾であり、遺伝子発現を制御する重要な機構の一つである。
まず、Reduced Representation Bisulfite Sequencing(RRBS)を用いて、YAP1誘導性HCCにおけるDNAメチル化状態を解析した。その結果、YAP1誘導性HCCでは広範なDNAメチル化状態の変化が認められた(図3a)。次に、DNAメチル化関連酵素の遺伝子発現を解析したところ、DNA脱メチル化を促進する酵素TET1の発現が上昇していることが明らかになった(図3b)。そこで、TET1がHCC形成に果たす役割を検討するために、アデノ随伴ウイルス8型(AAV8)ベクターを用いてshRNAを導入し、Tet1 mRNAの発現抑制実験を行った。その結果、TET1タンパク質の発現は抑制され(図3c)、YAP1によるHCC形成は有意に低下した(図3d, e)。RRBSとRNA-seqの解析結果を統合し、DNAメチル化の低下と発現上昇を同時に示す標的遺伝子が複数同定された。その中には、HCC発症に関与するMycやStat3、 b-cateninをコードするCtnnb1を含む複数のがん原遺伝子が含まれていた(図3f)。以上の結果は、YAP1–TEAD–TET1軸が、DNA脱メチル化および複数のがん原遺伝子の発現上昇を誘導し、HCC形成を促進するという発がん機構を示唆する。
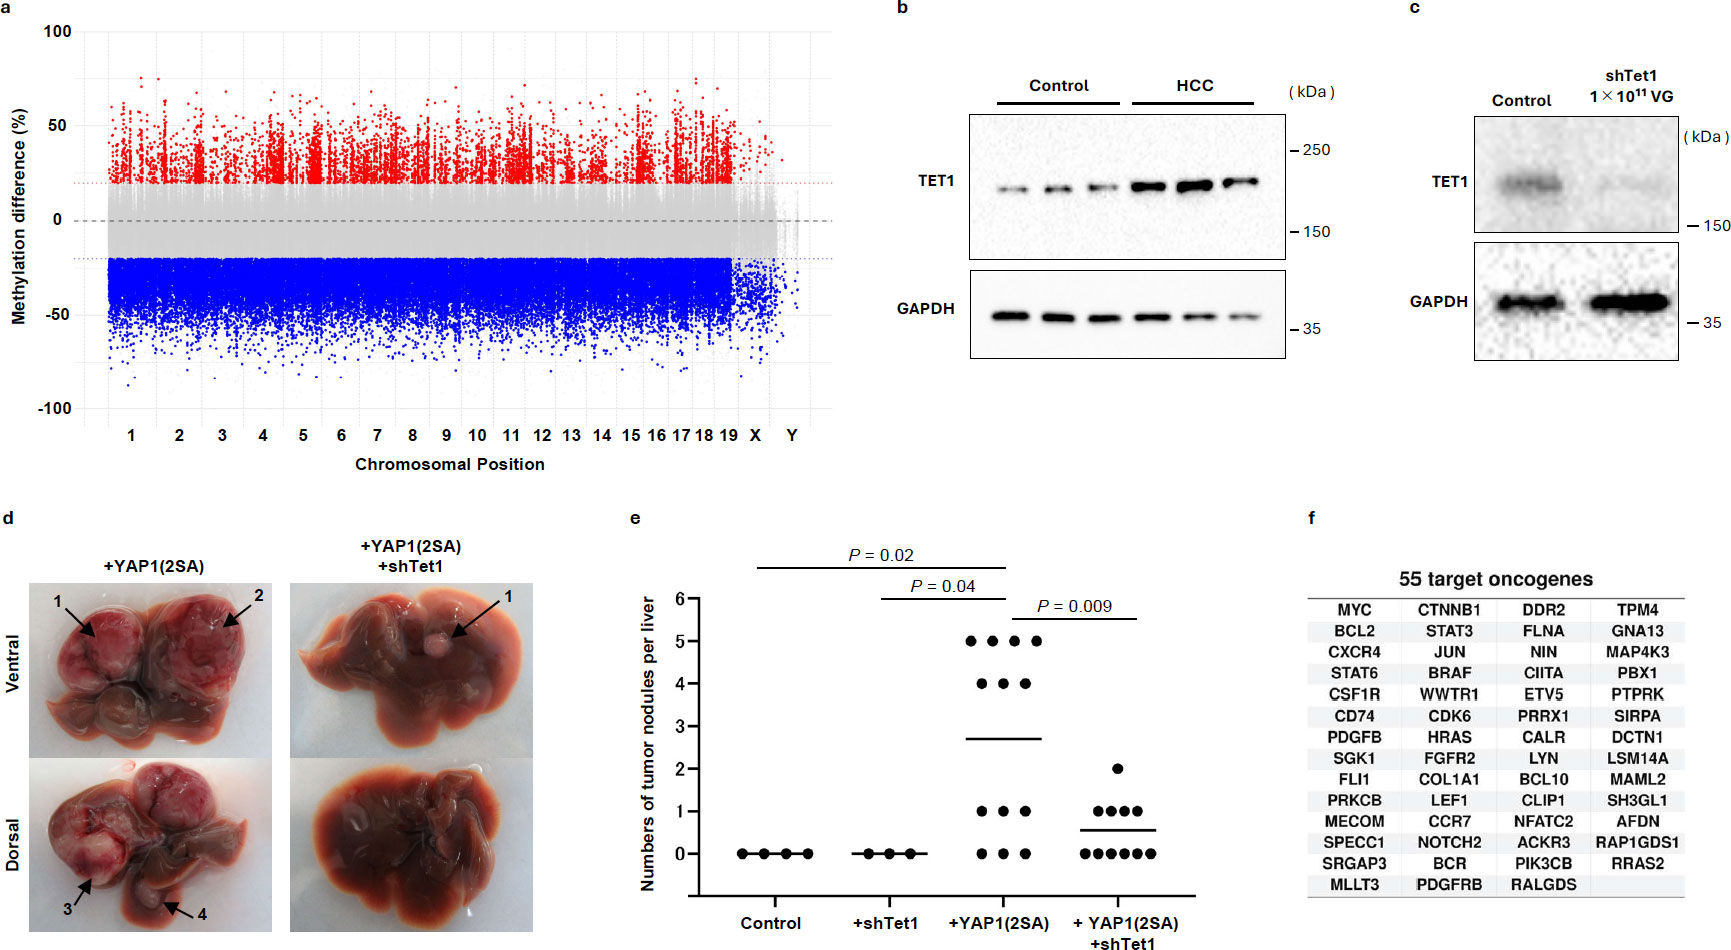
図3 YAP1-TEAD-TET1軸によりDNA脱メチル化が亢進し、がん原遺伝子の発現が誘導される
a. RRBSによるゲノムDNA全体のメチル化解析。横軸は染色体上の位置、縦軸は非腫瘍組織と比較したHCC組織のメチル化率の変化を示す。各点はCpG部位を示し、HCCで有意にメチル化率が上昇した部位を赤、低下した部位を青で示す。
b. 正常肝 (Control) とYAP1誘導性HCCにおけるTET1のウェスタンブロット解析。
c. 正常肝 (Control) とTet1ノックダウン肝臓におけるTET1のウェスタンブロット解析。
d. 活性型YAP1導入4か月後の代表的な肝臓。左はYAP1(2SA)導入肝臓、右はYAP1(2SA)+shTet1導入肝臓を示す。
e. 1肝臓に形成されたHCCの数。群間比較にはone-way ANOVAとTukeyの多重比較検定を行った。
f. DNAのメチル化低下とmRNA発現亢進を示した55のがん原遺伝子。
5.YAP1誘導性HCCを構成する肝細胞の多様性
本YAP1誘導性HCCは、単一のYAP1活性化肝細胞からクローン性増殖によって形成されると考えられる。形成されたHCCが、均一な細胞から構成されているか否かを検討するために、1細胞レベルの空間トランスクリプトーム解析(Visium HD)を実施した(図4a)。その結果、Control肝臓と比較して、HCC肝臓では特異的な細胞集団が存在した(図4 b, c)。このHCC特異的な細胞集団を解析したところ、複数の肝細胞集団(Cluster 01〜04)から構成されることが明らかになった(図4d)。すべてのClusterでYAP1–TEAD標的遺伝子が上昇していた。Cluster 01ではTet1とDNA脱メチル化標的がん原遺伝子が、Cluster 03では細胞増殖関連遺伝子が、Cluster 04では胆管上皮細胞関連遺伝子がそれぞれ発現亢進していた7。空間分布解析の結果、HCC領域は主にCluster 01〜03に属する肝細胞から構成され、その内部には類洞内皮細胞や肝星細胞などの非実質細胞も分布していた(図4e)。そこでリガンド-レセプター解析を行った結果、Tet1高発現のCluster 01の肝細胞が、他のClusterの肝細胞や類洞内皮細胞、肝星細胞に作用する可能性が示された(図4f)。これらの結果は、YAP1–TEAD–TET1軸を起点として、腫瘍微小環境が形成された可能性を示している。
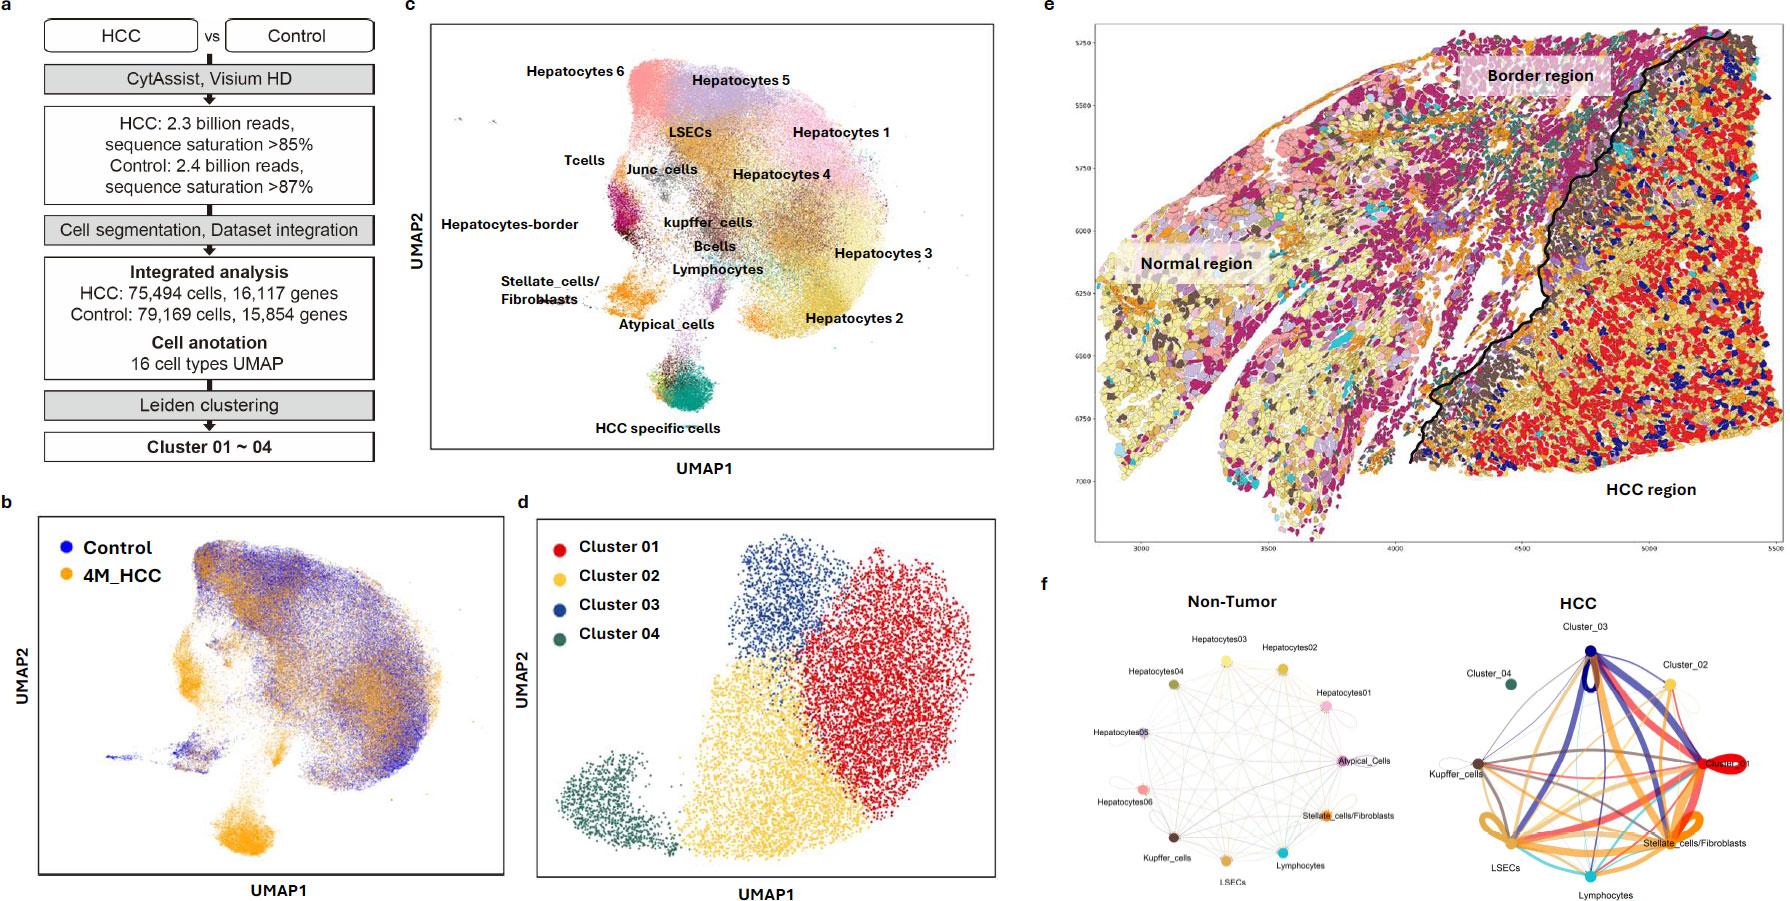
a. 正常肝臓 (Control) とYAP1誘導性HCCを含む肝臓 (HCC) のVisium HD解析の流れ。
b. Control (青) とHCC (橙) の細胞を統合解析したUMAP。
c. bを細胞種毎に色分けしたUMAP。
d. c中の“HCC特異的細胞”のLeidenクラスタリング解析の結果を色分けしたUMAP (Cluster 01〜04)。
e. HCCと周辺組織を構成する細胞の空間分布。細胞の色はc及びdを参照。
f. 非腫瘍領域 (Non-Tumor) およびHCC領域を構成する各細胞集団間のリガンドー受容体相互作用を示すサークルプロット。線の太さは推定される細胞間相互作用の強度を示す。
6.ヒト肝疾患におけるYAP1-TEAD-TET1軸の役割
マウスで見出したYAP1-TEAD-TET1軸によるHCC発症機構が、ヒトの病態にも関与するかを検討するため、フォンタン術後肝疾患(Fontan-associated liver disease: FALD)に着目した。FALDは慢性的な静脈圧上昇による肝うっ血を特徴とし、一部ではHCCを発症する8。FALD-HCCでは、TP53変異、CTNNB1変異、TERTプロモーター変異などの典型的なドライバー遺伝子変異がほとんど認められないことが報告されている9,10。そこで我々は、公開されているFALD患者の単一細胞RNA-seqデータを再解析した11。その結果、FALD患者由来肝細胞では、TET1およびCluster 01に特徴的な遺伝子の発現が上昇していた(図5 a-c)。また、ヒトThe Cancer Genome Atlas(TCGA)のHCCの解析では、YAP1-TEAD標的遺伝子、TET1およびCluster 01関連遺伝子の高発現が、それぞれ患者の予後不良と有意に相関していた(図5 d-g)。これらの結果は、YAP1–TEAD–TET1軸がFALD-HCC発症に関与する可能性を示している。最近のFALD研究では、圧力負荷による肝類洞内皮細胞のインテグリンαV–YAP1–CTGF軸の活性化が、肝星細胞による線維化誘導とHCC発症を促進することが報告された12,13。以上の知見を総合すると、FALDでは、肝うっ血に伴う組織環境ストレスが、肝類洞内皮細胞ではインテグリンαV–YAP1–CTGF軸を活性化、肝細胞ではYAP1–TEAD–TET1軸を活性化し、ヒト肝がん発症に関与することが示唆される。
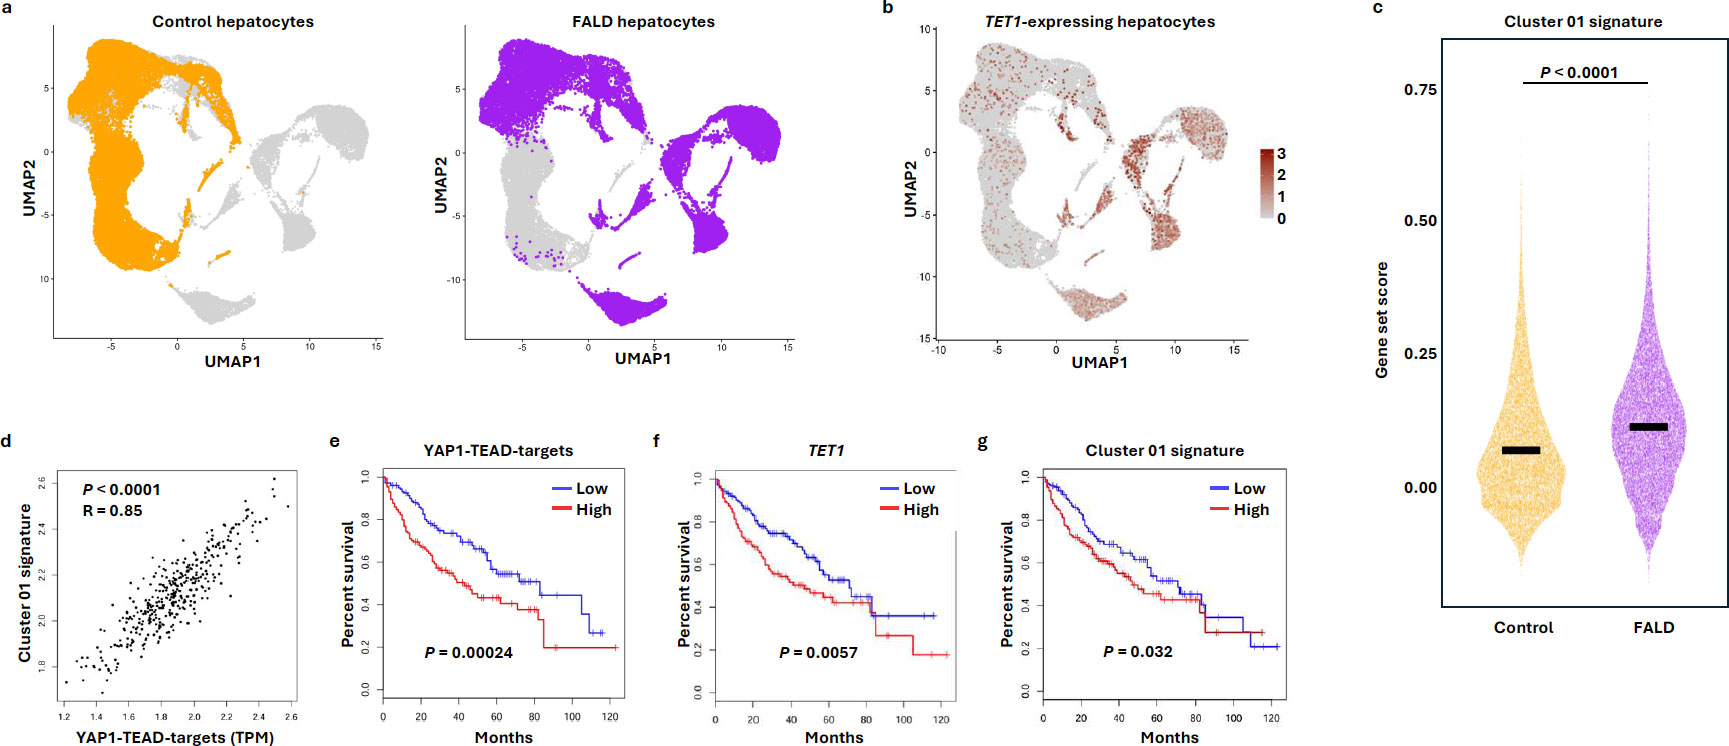
a-c. 文献11のFontan術後肝疾患 (FALD) の再解析結果。
a. 統合した肝細胞のUMAP。対照群を橙、FALD群を紫で示す。
b. aにおけるTET1の発現量。
c. Cluster 01のDNA脱メチル化標的遺伝子のスコア分布。Pは両側Wilcoxon順位和検定の結果。
d. TCGAの肝がん364例における、YAP1-TEAD標的遺伝子とCluster 01のDNA脱メチル化標的遺伝子の発現相関。RはSpearmanの順位相関係数、Pはその有意性検定の結果。
e-g. TCGAの肝がん患者の生存率。(e) YAP1-TEAD標的遺伝子、(f) TET1、(g) Cluster 01のDNA脱メチル化標的遺伝子の高値群と低値群をKaplan-Meier法で解析し、log-rank検定で比較した。
7. おわりに
従来、がんの発症にはドライバー遺伝子変異が中心的な役割を果たすと考えられてきた。本研究では、HCCがドライバー遺伝子変異に依存せず、エピジェネティックな変化を介して発症し得ることを示した(図6)。本研究で構築したマウスモデルでは、YAP1–TEAD–TET1軸によるDNA脱メチル化が引き金となり、「ドライバー遺伝子変異によらない肝がん」が生じる。その後、時間の経過とともにDNA変異が蓄積すると、「ドライバー遺伝子変異を伴う肝がん」へと進展する可能性が考えられる。本研究で解析したHCCの半数においてドライバー遺伝子変異が検出されなかった理由の一つとして、HCC形成までの期間が4か月と比較的短かったことが考えられる。一方、ヒトHCCの多くは慢性肝障害を背景として、数年から数十年に及ぶ長期間の発がん過程を経て形成される。この過程では、エピジェネティックな変化に加え、さまざまな遺伝子変異が蓄積すると考えられる。しかし、現状では発がんの原因解明のために、ドライバー遺伝子変異のみを解析することが多い。そのため、エピジェネティックな変化が発がんの契機となった場合でも、その後に獲得されたドライバー遺伝子変異が発がんの主因と解釈されている可能性がある。したがって、がんの発症機構をより正確に理解するためには、ゲノムDNA変異のみならず、DNAメチル化状態やトランスクリプトーム状態を解析することが重要である。
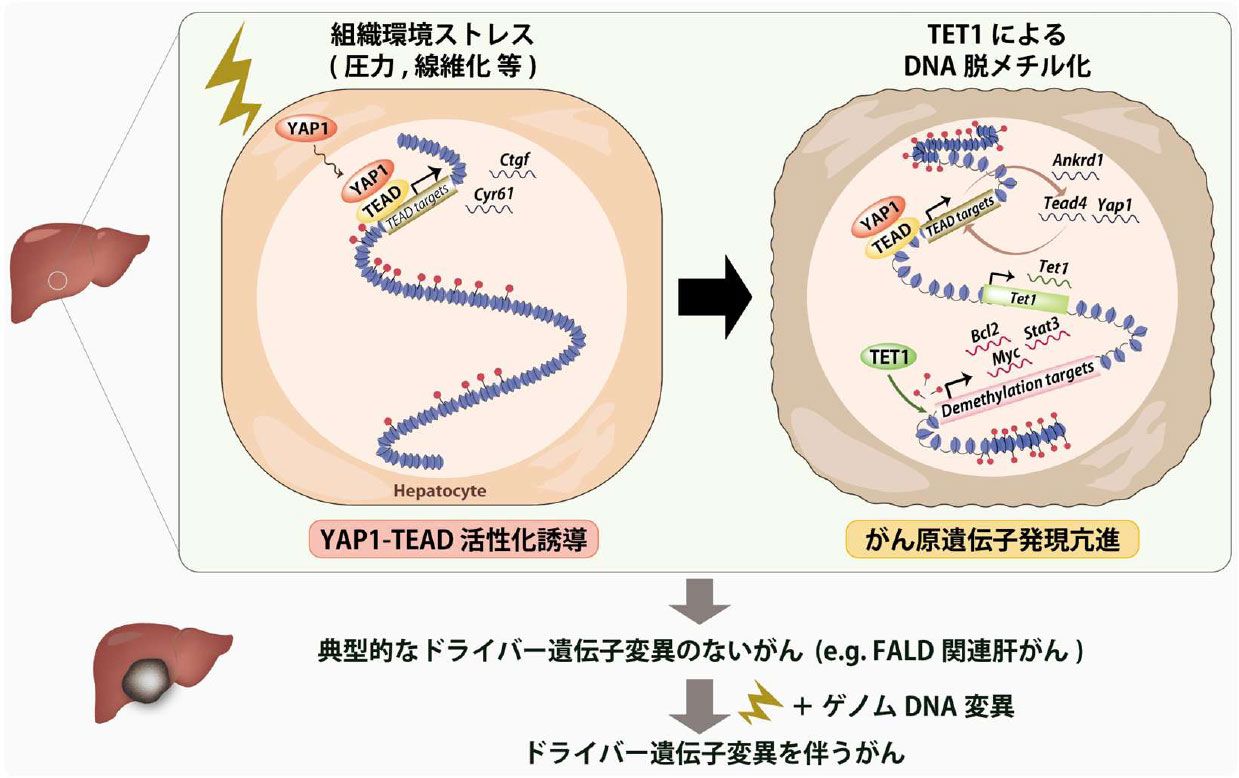
(左) 正常肝細胞では、圧力や線維化などの組織環境ストレスが、肝細胞内のYAP1を活性化し、CtgfやCyr61などの遺伝子発現を誘導する。
(右) がん化細胞では、YAP1-TEAD-TET1軸がDNA脱メチル化を誘導し、がん原遺伝子の発現を促す。その結果、典型的なドライバー遺伝子変異によらないがん (FALD関連肝がんを含む) が発症する。その後、時間の経過とともに体細胞変異が蓄積し、ドライバー遺伝子変異を伴うHCCが生じると考えられる。
参考文献
- Consortium, T. I. T. P.-C. A. o. W. G. Pan-cancer analysis of whole genomes. Nature 578, 82-93 (2020). https://doi.org:10.1038/s41586-020-1969-6
- Chen, L. et al. Deep whole-genome analysis of 494 hepatocellular carcinomas. Nature (2024). https://doi.org:10.1038/s41586-024-07054-3
- Moya, I. M. & Halder, G. Hippo-YAP/TAZ signalling in organ regeneration and regenerative medicine. Nat Rev Mol Cell Biol 20, 211-226 (2019). https://doi.org:10.1038/s41580-018-0086-y
- Xu, M. Z. et al. Yes-associated protein is an independent prognostic marker in hepatocellular carcinoma. Cancer 115, 4576-4585 (2009). https://doi.org:10.1002/cncr.24495
- Zanconato, F. et al. Genome-wide association between YAP/TAZ/TEAD and AP-1 at enhancers drives oncogenic growth. Nat Cell Biol 17, 1218-1227 (2015). https://doi.org:10.1038/ncb3216
- Kulkarni, A., Chang, M. T., Vissers, J. H. A., Dey, A. & Harvey, K. F. The Hippo Pathway as a Driver of Select Human Cancers. Trends Cancer 6, 781-796 (2020). https://doi.org:10.1016/j.trecan.2020.04.004
- Kosaka, M. et al. YAP1 induces hepatocellular carcinoma via DNA demethylation rather than by canonical driver gene mutations. Commun Biol 9 (2026). https://doi.org:10.1038/s42003-026-10882-w
- D'Amato, J., Bianco, E. Z., Camilleri, J., Debattista, E. & Ellul, P. Hepatocellular carcinoma in Fontan-associated liver disease. Ann Gastroenterol 38, 133-142 (2025). https://doi.org:10.20524/aog.2025.0948
- Yamazoe, T. et al. Genomic and transcriptomic profiling of hepatocellular carcinoma in patients with Fontan-associated liver disease. Hepatology (2026). https://doi.org:10.1097/hep.0000000000001693
- 山添太士. 考藤達哉. Fontan術後関連肝疾患に合併する肝細胞癌の特徴. 肝細胞研究会, 研究交流. https://hepato.umin.jp/kouryu/kouryu74.html (2026).
- Hu, P. et al. Single-cell multiomics guided mechanistic understanding of Fontan-associated liver disease. Sci Transl Med 16, eadk6213 (2024). https://doi.org:10.1126/scitranslmed.adk6213
- Kato, S. et al. Activation of the Integrin αV-YAP-CTGF Axis in Liver Sinusoidal Endothelial Cells Promotes Liver Fibrogenesis, Leading to Portal Hypertension and Liver Carcinogenesis in Congestive Hepatopathy. Gastroenterology (2026). https://doi.org:10.1053/j.gastro.2025.11.014
- 疋田隼人. 類洞内圧亢進による肝線維化進展機序. 肝細胞研究会, 研究交流. https://hepato.umin.jp/kouryu/kouryu72.html (2026).